成熟企业

多产品线、多系统并行,高效管控研发与注册项目

二类无源 · 无菌低值耗材注册申报

一年几十个注册项目:同品种临床评价与全套注册文档先由 AI 成稿

全套注册文档(含同品种临床评价报告)先由 AI 成稿,人工只复核关键信息,已经可以打包提交

  • 批量注册提效
  • AI全自动成稿
  • CER报告速撰
  • 模板化资料复用

这家企业一年几十个注册项目,注册资料大多是相似的。客户将以往几个产品的注册资料传入资料库,AI 又能读懂设计开发内容,又能按既有格式整理全套注册文档,包括最难的同品种临床评价报告;在首先跑通的项目中,人工只复现文献检索、核对非临床资料关键数据,以及预期用途、组成结构、适应症等关键信息一致性,节约60%撰写工时。
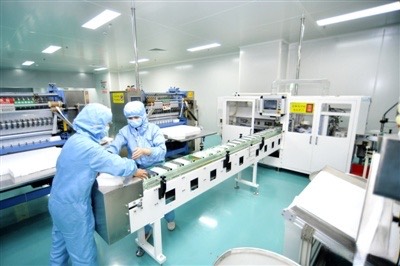
洁净车间里的器械装配产线与无尘服作业人员

唯智通做了什么

  • 申报资料智能撰写结合设计开发资料自动成稿全套注册文档,人工只做复核
  • 同品种临床评价自动检索文献、按纳入 / 排除标准筛选,出同品种临床评价报告 —— 比人工快得多,对英文文献的理解也准确
  • 不良事件与召回检索同类产品的不良事件、海外召回记录一并自动检索分析,落进评价报告
  • 60%注册文档撰写工时节省
  • 1 天同品种临床评价报告:检索到成稿
  • 10 轮 → 2 轮注册与研发的确认轮次
以前一份同品种临床评价报告,光文献检索和纳入排除就要耗掉好几天;现在 AI 先做完,连同附件直接输出在界面里,我们只负责提要求就行。
——注册负责人,无源医疗器械企业

客户情况

落地实施

  • 申报资料智能撰写:结合设计开发资料自动成稿全套注册文档,人工只做复核
  • 同品种临床评价:自动检索文献、按纳入 / 排除标准筛选,出同品种临床评价报告 —— 比人工快得多,对英文文献的理解也准确
  • 不良事件与召回检索:同类产品的不良事件、海外召回记录一并自动检索分析,落进评价报告

下一步规划

  • 把模板库按产品线再细分,新项目直接取料
  • 把不良事件与召回检索纳入每次申报的固定动作

增长企业

业务扩张,海内外并行,赋能团队效率提升

二三类体外诊断试剂 · 化学发光免疫分析试剂盒国际注册

一个人做国际注册:eSTAR 表自动填好,资料按 FDA 共识标准成稿

从识别各国法规到研究资料成稿,都在同一个界面里跑通,国际注册省力省心

  • 国际注册提效
  • FDA eSTAR 自动填表
  • 多国监管规则
  • 英语资料自动撰写

北京一家体外诊断试剂企业,国际注册只有一位主力同事:既要盯各国监管规则,又要一版版写申报资料。最头疼的是美国 eSTAR 申请表 —— 内容填到眼睛疼,答完一个问题又弹出一堆,相当于把所有写过的申报资料再誊抄一遍。翻译同样是难题:有时丢给外贸部同事,有时找外面的翻译公司,术语没人把关,有人干脆用谷歌翻译糊弄。另外由于软件和网络安全要求太高,设备始终没敢做海外注册

现在,这家企业将设计验证、确认资料,和中国的注册资料先传进唯智通:界面里就有一份中英对照的 eSTAR 申请表,AI 填一个空、人在模拟表里就能看见,成稿即导出,附件也可自动起草稿;资料按 FDA 认可的CLSI系列标准撰写,不会把国标、YY 带进英文文档;各国的监管规则也一并识别。已有一个项目正在递交。

FDA 标志与笔记本上的 eSTAR 界面
  • 3 个市场美国、欧盟、东南亚同步推进,原来只能一个个来
  • 1 周eSTAR 全表:从资料上传到出初稿
  • 20+ 份附件与支持性文件自动起草,人只复核
只要我们的验证是按国际标准做的,就敢同时推多个地区注册。一些小国家的法规也能直接传进资料库 —— 不管什么语种,它都理解得很准,成稿和附件也不用我们自己动手。
——国际注册经理 · 体外诊断试剂企业

客户情况

落地实施

  • eSTAR 智能填表:界面里给一份 eSTAR 申请表,AI 逐项填写并在模拟表里可见,导入即成稿,附件自动起草稿
  • 注册申报资料智能撰写:按 FDA 认可的共识标准(IVD 走 CLSI 系列)成稿,术语口径统一,不必再靠外贸同事或翻译公司兜底,也不会把国标 / YY 带进英文文档
  • 法规与文献检索:识别各国监管规则与 FDA 指导原则(含早年发布、关键词难命中的),临床文献检索全程留记录

下一步规划

  • 把跑通的 eSTAR 流程复制到下一个 IVD 项目
  • 把临床文献检索记录并入注册资料包一并递交
二类无菌 · 医用敷料智能内审跨平台数据

物料取用到成品全链可追溯,跨系统内审一次对清

ERP 只读接入后,物料、生产步骤的操作人员与其他纸质文档能在同一处联合校对

  • 体系自动内审
  • 物料 ↔ 半成品 ↔ 成品追溯
  • AI模拟核查
  • 人机料法环模型
现代化无菌医疗器械生产基地的厂区外景

唯智通做了什么

  • 系统集成与数据归集ERP 以只读方式接入(不改系统数据):物料领用、消耗与对应生产步骤自动沉淀成可追溯记录,不再怕配胶、涂布等复杂生产过程说不清
  • 文档批量导入设备使用记录、维护保养记录原来是手写的,扫描件上传后就能被识别成可检索的内容 —— 手写件识别效果不差,不用再靠人一张张翻
  • 智能评审与模拟体考ERP 生产数据、操作人员信息、电子版体系文件和手写原始记录,放在同一处交叉审计,AI提示培训考核、设备维护、计量等漏项
内审不再耗大量人力做数据核对,我们质量团队可以把精力真正放在工艺的风险改进,而不是埋头翻档案对台账。
——质量负责人,二类无菌医疗器械企业

客户情况

落地实施

  • 系统集成与数据归集:ERP 以只读方式接入(不改系统数据):物料领用、消耗与对应生产步骤自动沉淀成可追溯记录,不再怕配胶、涂布等复杂生产过程说不清
  • 文档批量导入:设备使用记录、维护保养记录原来是手写的,扫描件上传后就能被识别成可检索的内容 —— 手写件识别效果不差,不用再靠人一张张翻
  • 智能评审与模拟体考:ERP 生产数据、操作人员信息、电子版体系文件和手写原始记录,放在同一处交叉审计,AI提示培训考核、设备维护、计量等漏项

下一步规划

  • 把仓储与售后环节的物料流转也纳入同一条追溯链
  • 把培训考核提醒接到月度体系例会

初创企业

团队小、人手紧,从零搭建体系与注册资料

二类无菌 · 一次性使用无菌采血针 / 穿刺针体系搭建

新版 GMP 换版,20 人小厂独立升级体系文件并通过省局报备

不用另请外部顾问,小厂自己把体系文件升到新版 GMP,并完成向省局的报备

  • 新版GMP体系升级
  • GMP差距智能分析
  • 小厂自建质量体系

落地过程

  1. 1唯智通顾问对接咨询
  2. 2指导上传现有体系
  3. 3AI 对话形式分析差距
  4. 4智能体直接落地升版
质量与生产团队一起核对成堆的体系文件与记录

用之前

  • 新版 GMP 一换版,手上那套体系文件不知道能不能用
  • 法规原文正式又拗口,落到自家产品上,要改哪几份、改到什么程度没人说得清
  • 想找第三方做升版:一笔服务费不可省,改完新表单还得自己摸索怎么填

用之后

  • 先出一份差距清单,指明哪几份必须改、改成什么样
  • 法规条文用通俗语言讲明白——委托生产、留样这些管理规定具体要怎么做
  • 升版后的文件与表单直接下载就用,并向省局完成报备

唯智通做了什么

  • GMP 差距智能诊断存量体系文件与新版 GMP 逐条比对,输出整改差距清单,快速定位不合规项。
  • 体系文件批量迭代依据差距清单,同步更新制度、SOP 及配套记录表单,适配无菌穿刺产品场景。
  • 合规要点场景解读把 GMP 法条转化为车间实操要求,厘清留样、委托生产等关键要求,输出可直接用于省局报备的文件包。

客户情况

落地实施

  • GMP 差距智能诊断:存量体系文件与新版 GMP 逐条比对,输出整改差距清单,快速定位不合规项。
  • 体系文件批量迭代:依据差距清单,同步更新制度、SOP 及配套记录表单,适配无菌穿刺产品场景。
  • 合规要点场景解读:把 GMP 法条转化为车间实操要求,厘清留样、委托生产等关键要求,输出可直接用于省局报备的文件包。

下一步规划

  • 把升版后的记录表单铺到产线,让填写口径统一
  • 下一次法规更新时按同一套流程自己跟
二类有源 · 心电记录仪(含软件)DHF 设计控制软件生命周期

软件全生命周期文档提效 70%,体考未出现重大不符合项

研发只管在飞书登记缺陷,文档与可追溯性由系统跟着代码走,质量工程师也看得懂测试项

  • 设计开发文档
  • 软件生命周期
  • 唯智通-飞书协同

广东一间做可穿戴设备的中小企业,由于质量工程师不懂软件开发,需求文档和详细设计全靠手写手画,和软件实现过程无法准确对应。

测试阶段他们开始用唯智通:功能逻辑代码放进系统,AI 读懂软件后自动规划集成与系统测试项;软件BUG照旧在飞书登记和关闭,质量工程师在唯智通里同步更新缺陷管理记录。用户需求、软件需求、测试项被串成一条追溯链 —— 软件生命周期文档的人工省了约七成,体考也没出现重大不符合项。

医护人员手腕上的心电监测设备,背景是医院走廊

一句话

AI 天生懂软件:代码进了系统,文档、测试项和追溯分析就都完成了,只需人工审核。

唯智通做了什么

  • 系统集成与数据归集代码脱敏进系统后读懂软件,自动规划集成与系统测试项,并把「用户需求 → 软件需求 → 测试项」串成一条链
  • 飞书集成 + 研发资料库接入飞书密钥:缺陷在飞书登记关闭、唯智通同步可见;风险控制措施表格同处填写

客户情况

落地实施

  • 系统集成与数据归集:代码脱敏进系统后读懂软件,自动规划集成与系统测试项,并把「用户需求 → 软件需求 → 测试项」串成一条链
  • 飞书集成 + 研发资料库:接入飞书密钥:缺陷在飞书登记关闭、唯智通同步可见;风险控制措施表格同处填写

下一步规划

  • 把软件设计变更的评审也并进同一条追溯链
  • 下一个产品的软件文档直接沿用这套模板

五类常见情形

这是典型场景,不是客户案例:讲的是「这种情形怎么处理、产出什么」,不是「某家公司用了我们的产品、结果如何」。

从零搭建质量体系

情形:新设二类无源企业,团队不足 10 人,无专职体系工程师

卡在哪:体系文件要分四层(手册 / 程序 / SOP / 记录),不知道从哪写起;照模板抄,流程和企业实际组织对不上。

怎么做

  • 进:导入产品技术资料、组织架构、现有零散文件
  • 出:按 ISO 13485 与 GMP 生成四层文件架构,逐份成稿
  • 证:释放前走电子签名审批,签署人 / 时间 / 文件哈希留痕

产出:质量手册、程序文件、SOP、记录表格;带文件编号、版本、审批签字栏,无需二次排版。

DHF 与设计控制文档

情形:三类有源器械,研发已到设计验证阶段,DHF 散落在工程师的个人电脑和邮件里,设计变更记录不成链。

卡在哪:设计输入 → 输出 → 验证 → 确认的闭环断在中间;变更追溯靠回忆,审评问「这一版为什么改」答不上来。

怎么做

  • 进:采集设计输入、评审记录、验证报告、测试数据
  • 出:结构化输出 DHF,变更自动追溯历史版本
  • 证:每条结论引到企业自有文档,可让审评逐条对

产出:设计历史文件(DHF)成套;覆盖 NMPA 设计控制要求与 FDA 21 CFR 820.30。

中美两套注册资料一次写完

情形:同一产品要同时报国内与出海,注册团队按两套目录各写一遍,格式、章节、附件清单都不同。

卡在哪:最耗人的不是写,是翻——从体系文档和 DHF 里一份份找素材;稍有遗漏就被发补。

怎么做

  • 进:说清产品、申报类别、要写的章节
  • 出:按药监申报目录逐项推进,中国的 eRPS 与美国的 eSTAR / PreSTAR 同一套流程
  • 证:每条结论先查法规原文、再引企业自有资料;提交前按审评要点自查,缺项列成整改清单

产出:成套申报资料 + 申请表;成稿自动归到申报目录,打包即可上传。

临床试验统计:结果能复算

情形:临床试验进入统计分析阶段,外部统计师交付了结果表,但复核时说不清用了哪版数据、哪个模型。

卡在哪:临床统计普遍存在成本高、门槛高、留痕难的问题:商用统计许可昂贵,开源工具对人员能力要求高、运算过程无法合规复现,外包统计则存在数据外泄、沟通低效、方案适配不足等风险。

怎么做

  • 进:说清终点、人群、方法,直接读 ADaM 数据集
  • 出:按 ICH E9 执行(ANCOVA / MMRM / TEAE / Cox-KM),结果表与森林图落进项目
  • 证:每次运行留追溯记录——数据指纹、人群与模型、环境、产物、经办人;复核按同一份记录原样复算

产出:统计结果表、森林图、可导出的追溯报告。

出海前的体系差距盘点

情形:产品已在国内获证,准备进入欧盟 / 美国市场,不确定现有体系文件差多少。

卡在哪:不知道差距在哪,只能全量重写一遍——成本高,且容易把已经合规的部分改坏。

怎么做

  • 进:导入现有体系文件与产品技术文档
  • 出:逐条对标目标市场要求,标注符合 / 部分符合 / 不符合,生成整改清单
  • 证:法规条款逐条留出处,整改后可复核

产出:差距分析报告 + 整改清单 + 需要改写的文件清单。

想让你的团队也跑通 AI 提效?

把产品类型和现有资料情况说给我们,顾问会给出可执行的下一步。

预约演示 / 咨询顾问